Imaginez une usine microscopique où une simple erreur d’assemblage paralyse progressivement toute une ville. Dans le corps humain, cette usine est le foie, et la ville représente l’ensemble de nos réseaux nerveux et organiques. C’est exactement le scénario biologique de l’amylose héréditaire à transthyrétine avec polyneuropathie (hATTR-PN), une pathologie génétique rare et dévastatrice. Une seule mutation transforme une protéine vitale en une toxine insidieuse qui s’accumule dans les tissus, provoquant des défaillances en cascade. Face à cette menace silencieuse, la reconnaissance des tout premiers symptômes constitue une véritable course contre la montre médicale.
La genèse d’une anomalie moléculaire
Pour comprendre l’amylose hATTR, il faut plonger au cœur de notre machinerie cellulaire. Le gène TTR code pour la transthyrétine. Cette protéine, principalement synthétisée par le foie, agit comme un transporteur indispensable pour l’hormone thyroïdienne et la vitamine A dans le sang. Cependant, chez les patients porteurs d’une mutation génétique spécifique, cette protéine devient instable. Elle perd sa structure tridimensionnelle normale, un phénomène complexe appelé mauvais repliement protéique.
💡 L’essentiel à retenir
- L’amylose hATTR est causée par une mutation génétique déstabilisant la protéine transthyrétine.
- Les premiers symptômes touchent généralement les nerfs périphériques, provoquant douleurs et engourdissements des pieds.
- La maladie s’attaque ensuite au système nerveux autonome, au système digestif et au muscle cardiaque.
- Un diagnostic précoce est crucial pour accéder aux nouvelles thérapies géniques capables de freiner l’évolution.
Ces protéines mal repliées s’agglutinent pour former des fibrilles amyloïdes. Ces agrégats insolubles, semblables à des déchets toxiques que le corps ne parvient pas à éliminer, se déposent progressivement dans l’espace extracellulaire de divers organes. Les nerfs périphériques, d’une grande fragilité, sont souvent les premières victimes de cet étouffement structurel, déclenchant ce que les neurologues appellent une polyneuropathie, c’est-à-dire la dégradation simultanée de plusieurs nerfs à travers le corps.
« Le retard diagnostique dans l’amylose héréditaire à transthyrétine reste l’un des défis majeurs de la neurologie moderne, car les premiers symptômes miment des pathologies courantes, retardant l’accès aux traitements modificateurs de la maladie. » Réseau National de Référence des Neuropathies Amyloïdes Familiales
Les premières alertes : l’atteinte des nerfs périphériques
Les manifestations cliniques de l’amylose hATTR débutent généralement à l’âge adulte. Les dépôts amyloïdes ciblent initialement les fibres nerveuses les plus longues du corps, celles qui relient la moelle épinière aux extrémités des membres inférieurs. Les patients décrivent souvent l’apparition insidieuse de picotements, de sensations de brûlure ou d’un engourdissement profond au niveau des orteils et de la plante des pieds.
Cette neuropathie périphérique suit une progression ascendante implacable. La douleur et la perte de sensibilité remontent le long des jambes, perturbant la perception du sol et augmentant drastiquement le risque de chutes. À mesure que les nerfs se dégradent, la transmission des signaux électriques devient chaotique, puis s’interrompt totalement. Les muscles, privés de leurs commandes nerveuses essentielles, commencent alors à s’atrophier.
Le piège du faux diagnostic
L’un des obstacles majeurs de cette affection réside dans sa ressemblance trompeuse avec des maladies beaucoup plus fréquentes. La neuropathie diabétique, par exemple, provoque des symptômes extrêmement similaires aux membres inférieurs. Toutefois, la polyneuropathie liée à l’amylose hATTR se distingue par son évolution nettement plus rapide et agressive. L’apparition soudaine de troubles nerveux inexpliqués, particulièrement si elle s’accompagne d’antécédents familiaux de problèmes cardiaques, doit immédiatement alerter le corps médical sur la piste génétique.
L’effondrement du système nerveux autonome
Parallèlement à l’atteinte des nerfs sensitifs et moteurs, la maladie infiltre le système nerveux autonome. Ce réseau complexe opère en toile de fond, sans intervention consciente de notre part, pour réguler nos fonctions vitales comme la pression artérielle, la sudation ou la digestion. La dysautonomie, c’est-à-dire le dysfonctionnement de ce système de pilotage automatique, figure parmi les marqueurs précoces de l’amylose hATTR.
Les dépôts amyloïdes perturbent les signaux de régulation corporelle, entraînant des sueurs excessives et soudaines sans le moindre lien avec l’effort physique ou la chaleur ambiante. Les patients souffrent fréquemment d’hypotension orthostatique, une chute brutale de la pression artérielle lors du passage à la position debout, provoquant des vertiges intenses, voire des évanouissements. Les fonctions urogénitales sont également touchées, se manifestant par des troubles de l’érection chez les hommes et de sévères problèmes urinaires, incluant des infections à répétition dues à une vidange incomplète de la vessie.
La paralysie silencieuse du système digestif
L’infiltration amyloïde n’épargne pas le tractus gastro-intestinal. Les nerfs contrôlant le péristaltisme, ces contractions musculaires ondulatoires qui font avancer les aliments dans le tube digestif, sont progressivement détruits. Ce ralentissement mécanique du transit entraîne une constellation de symptômes chroniques et débilitants.
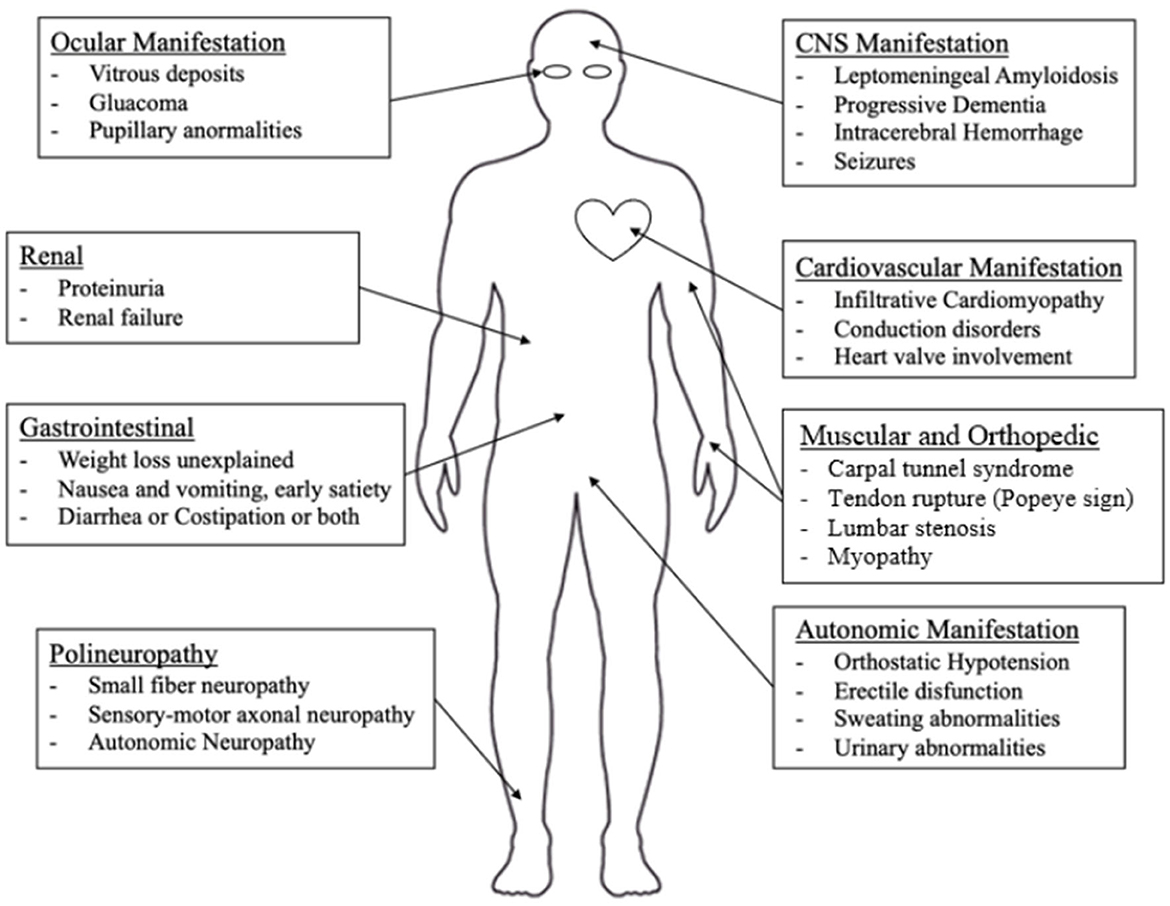
Les nausées, les vomissements et une alternance imprévisible entre constipation opiniâtre et diarrhées fulgurantes deviennent le quotidien des malades. Cette défaillance digestive globale engendre une perte d’appétit drastique. La malabsorption des nutriments, combinée aux douleurs abdominales, conduit inévitablement à une perte de poids involontaire et rapide. Cette dénutrition aggrave la fatigue générale et précipite l’affaiblissement musculaire du patient.
L’atteinte motrice et l’infiltration des tissus conjonctifs
À un stade plus avancé, l’amylose hATTR dévoile son potentiel destructeur sur le plan musculo-squelettique. L’infiltration amyloïde dans les ligaments épaissit les tissus, ce qui comprime mécaniquement les nerfs environnants. Le syndrome du canal carpien bilatéral est une présentation classique de la maladie. Il se manifeste par des douleurs intenses et une perte de force dans les deux mains, rendant la préhension des objets du quotidien extrêmement difficile. Plus étonnant encore, la rigidité tissulaire causée par l’amyloïde augmente considérablement le risque de ruptures tendineuses spontanées.
50%
des patients atteints d’amylose hATTR développent une cardiomyopathie hypertrophique sévère au cours de l’évolution de la maladie.
Le système nerveux central peut, dans certaines variantes spécifiques de la mutation, subir les assauts directs de la maladie. Des maux de tête inexpliqués, des troubles de la déglutition, une perte de coordination ou des épisodes de surdité témoignent de l’extension des lésions neurologiques. Les cas les plus sévères peuvent même évoluer vers des déficits cognitifs, des convulsions ou des accidents vasculaires cérébraux (AVC).
Le cœur sous la pression de l’amyloïde
L’un des tournants pronostiques les plus critiques de l’amylose hATTR reste l’atteinte cardiaque. Les fibrilles amyloïdes s’infiltrent directement entre les fibres musculaires du cœur, le myocarde. Ce dépôt pathologique rend les parois du cœur épaisses, rigides et incapables de se relâcher correctement entre deux battements, une condition clinique connue sous le nom de cardiomyopathie hypertrophique. Le cœur peine alors à se remplir de sang, diminuant drastiquement son efficacité de pompage.
Les signes cliniques de cette insuffisance cardiaque incluent un essoufflement marqué au moindre effort, des étourdissements, des douleurs thoraciques et des arythmies dangereuses. La cardiomégalie, ou l’hypertrophie globale du cœur, témoigne de cet épuisement du muscle cardiaque. Dans le même temps, les reins et les yeux ne sont pas épargnés. L’accumulation de protéines toxiques entraîne un dysfonctionnement rénal pouvant mener à l’insuffisance rénale terminale, tandis que l’œil peut souffrir de sécheresse sévère ou de glaucome par obstruction des voies de drainage des fluides oculaires.
Aujourd’hui, l’avènement de la médecine de précision bouleverse le paysage thérapeutique de cette maladie. Des traitements innovants, basés sur l’interférence ARN (ARNi), permettent désormais de « mettre au silence » le gène muté directement dans le foie, bloquant ainsi la production de la protéine toxique à sa source. Cette révolution scientifique souligne l’urgence absolue d’identifier les symptômes atypiques de cette pathologie pour intervenir avant que les dommages tissulaires ne deviennent irréversibles.
Questions fréquentes
L’amylose hATTR est-elle une maladie contagieuse ?
Non, l’amylose hATTR n’a aucune origine infectieuse et n’est pas contagieuse. Il s’agit d’une maladie purement génétique et héréditaire. Elle est causée par une mutation de l’ADN transmise selon un mode autosomique dominant, ce qui signifie qu’un seul parent porteur de la mutation a 50 % de risque de la transmettre à chacun de ses enfants.
Comment diagnostique-t-on l’amylose héréditaire à transthyrétine ?
Le diagnostic repose sur un faisceau d’indices cliniques et d’examens. Les neurologues utilisent l’électromyogramme (EMG) pour évaluer la destruction nerveuse, couplé à une échocardiographie pour le cœur. La confirmation définitive exige un test génétique sanguin pour identifier la mutation du gène TTR, souvent accompagné d’une biopsie tissulaire révélant la présence physique des dépôts amyloïdes.
Peut-on guérir de l’amylose hATTR aujourd’hui ?
Il n’existe actuellement aucune guérison définitive permettant d’effacer la mutation génétique de l’ADN du patient. Cependant, de nouveaux traitements révolutionnaires, comme les stabilisateurs de la transthyrétine ou les thérapies par ARN interférent, permettent de ralentir considérablement, voire de stopper totalement, la progression de la maladie et la formation d’amyloïde.
Quelle est l’espérance de vie après l’apparition des symptômes ?
Historiquement et sans traitement, l’espérance de vie moyenne variait de 3 à 15 ans après l’apparition des premiers symptômes neurologiques, dépendant fortement de la sévérité de l’atteinte cardiaque. Néanmoins, les thérapies géniques apparues ces dernières années modifient profondément ce pronostic, offrant aux patients une espérance et une qualité de vie nettement supérieures s’ils sont diagnostiqués précocement.