Notre ADN fonctionne comme un manuel d’instructions ultra-précis, dictant la fabrication de chaque composant de notre organisme. Parfois, une simple erreur typographique dans ce code complexe peut déclencher une réaction en chaîne invisible pendant des décennies. C’est exactement le cas de l’amylose à transthyrétine (ATTR), une pathologie génétique redoutable où une protéine mal formée s’accumule silencieusement dans les organes vitaux. Aujourd’hui, la médecine prédictive bouleverse la donne : le dépistage génétique permet de détecter cette menace bien avant que les premiers dommages ne surviennent.
💡 L’essentiel à retenir
- L’amylose ATTR héréditaire découle d’une mutation du gène TTR, provoquant l’accumulation de protéines toxiques dans le cœur et les nerfs.
- Un simple prélèvement sanguin ou salivaire permet d’identifier les porteurs de la mutation bien avant l’apparition des symptômes cliniques.
- Être porteur du gène ne signifie pas que la maladie se déclarera systématiquement, mais justifie une surveillance médicale étroite.
- Une détection précoce ouvre l’accès à des traitements innovants capables de stabiliser la protéine et de freiner la progression de la maladie.
Qu’est-ce que l’amylose à transthyrétine ?
Pour comprendre l’enjeu du dépistage, il faut d’abord plonger au cœur de notre biologie moléculaire. La transthyrétine est une protéine produite principalement par le foie. Son rôle naturel est essentiel : elle agit comme un véhicule de transport naviguant dans le sang pour acheminer la thyroxine, une hormone thyroïdienne, ainsi que le rétinol, plus connu sous le nom de vitamine A.
Chez une personne en bonne santé, cette protéine conserve une structure tridimensionnelle stable en forme de trèfle à quatre feuilles. Cependant, dans le cas de l’amylose ATTR, cette structure devient instable. La protéine se fragmente, se replie de manière anormale et s’agglutine pour former ce que les biologistes appellent des fibrilles amyloïdes. Ces amas insolubles voyagent dans la circulation sanguine et finissent par se déposer dans les tissus sains, entravant progressivement leur fonctionnement.
Les deux visages de la maladie
La science distingue deux formes principales de cette pathologie, dictant des approches médicales radicalement différentes :
La forme héréditaire (hATTR) résulte directement d’une mutation génétique transmise par les parents. L’anomalie est inscrite dans le code génétique dès la naissance, modifiant la séquence de fabrication de la protéine. À l’inverse, la forme sauvage (wtATTR), autrefois appelée amylose sénile, se développe généralement à un âge avancé. Dans ce second cas, le gène est parfaitement normal, mais la protéine devient instable avec le vieillissement de l’organisme, sans aucun lien d’hérédité.
Si un parent biologique est atteint de la forme héréditaire, la question du dépistage devient centrale. La transmission suit un modèle autosomique dominant, signifiant qu’une seule copie du gène muté suffit pour hériter de la prédisposition.
2
types principaux d’amylose ATTR existent, nécessitant des stratégies de diagnostic totalement distinctes selon l’implication de l’ADN.
Le rôle crucial des mutations spécifiques
Le séquençage du gène TTR a permis d’identifier plus d’une centaine de mutations différentes. L’intérêt du test génétique ne réside pas seulement dans la confirmation d’une anomalie, mais dans l’identification précise de la mutation en cause. Cette précision cartographique permet d’anticiper les organes qui seront les plus vulnérables face aux dépôts amyloïdes.
Certaines altérations génétiques, comme la mutation V122I, ciblent préférentiellement le muscle cardiaque. Les fibrilles s’infiltrent dans les parois du cœur, les rendant rigides et épaisses, ce qui conduit inéluctablement à une insuffisance cardiaque restrictive. D’autres mutations, à l’image du variant V30M, attaquent majoritairement le système nerveux périphérique. Les patients développent alors une neuropathie, caractérisée par des douleurs, des picotements intenses et une perte de sensation dans les extrémités.
Toutefois, la génétique n’est pas une fatalité absolue. La biologie humaine intègre un phénomène complexe appelé pénétrance incomplète. Concrètement, certaines personnes porteuses d’une mutation délétère du gène TTR ne développeront jamais le moindre symptôme au cours de leur vie. La simple présence de l’anomalie ne garantit pas le déclenchement clinique de la maladie, d’où la nécessité d’un suivi personnalisé.
Comment se déroule le dépistage génétique ?
Le parcours de diagnostic repose sur des technologies d’analyse de pointe, tout en restant d’une grande simplicité pour le patient. Le processus débute généralement dans le cabinet d’un conseiller en génétique ou d’un médecin spécialiste, qui évalue l’historique familial et la pertinence de l’examen.
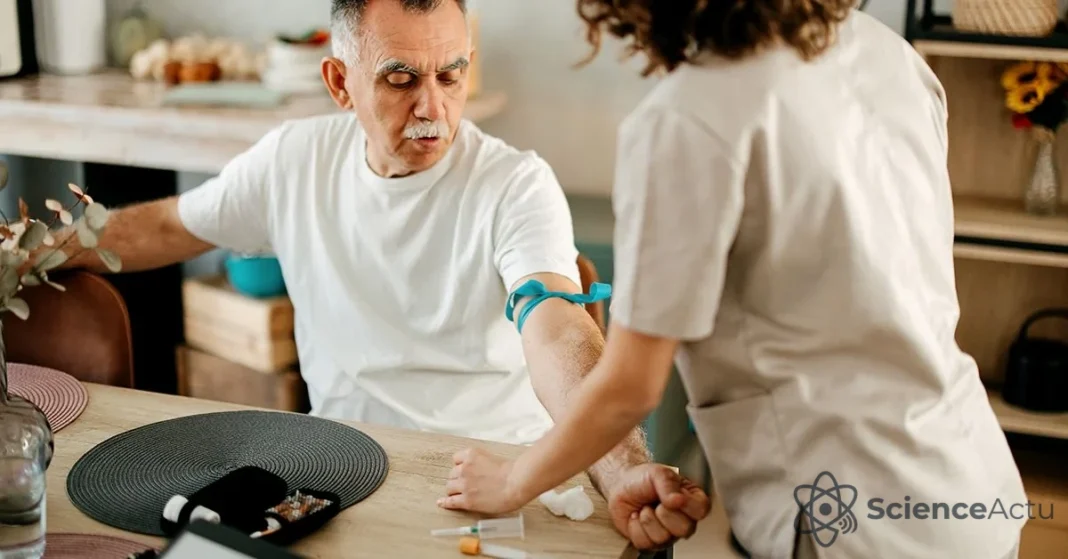
Le test clinique standard nécessite uniquement un prélèvement sanguin ou un simple recueil de salive. L’échantillon est expédié vers un laboratoire de biologie moléculaire où l’ADN est extrait des cellules. Les techniciens utilisent ensuite des méthodes de séquençage de nouvelle génération (NGS) pour scanner l’intégralité du gène TTR, traquant la moindre variation par rapport à la séquence de référence saine.
Tests cliniques face aux kits en vente libre
L’émergence des tests génétiques en accès direct (direct-to-consumer) propose une alternative séduisante, réalisable depuis son salon via des kits commandés en ligne. Ces dispositifs analysent effectivement l’ADN, mais présentent des limites scientifiques majeures. Ils ne recherchent généralement qu’une poignée de mutations très spécifiques, ignorant des dizaines d’autres variants potentiellement dangereux.
Un résultat négatif issu d’un tel kit peut donc offrir une fausse sensation de sécurité. De plus, ces services commerciaux n’incluent pas l’accompagnement médical indispensable. Si un test grand public révèle une anomalie, le protocole médical exige systématiquement la réalisation d’un test clinique officiel pour confirmer scientifiquement le résultat et déclencher une véritable prise en charge.
Déchiffrer et comprendre les résultats
L’attente des résultats génère inévitablement de l’anxiété. Le rapport de laboratoire, une fois décrypté par le spécialiste, peut révéler trois scénarios distincts, chacun appelant une réponse médicale spécifique.
Le premier scénario est l’absence de mutation. Le laboratoire n’a détecté aucune altération connue du gène TTR. Ce résultat écarte le diagnostic d’amylose ATTR héréditaire, offrant un soulagement immédiat pour le patient et sa descendance.
Le deuxième scénario confirme la présence d’une mutation. Le séquençage a formellement identifié une modification génétique associée à la maladie. Ce diagnostic pré-symptomatique ne signifie pas que le patient est malade à l’instant T, mais qu’il possède une vulnérabilité biologique justifiant la mise en place immédiate d’un bouclier médical préventif.
Le troisième scénario concerne les variants de signification incertaine (VUS). L’analyse révèle une modification de l’ADN, mais la communauté scientifique ne dispose pas encore de données suffisantes pour affirmer si cette anomalie perturbe réellement le repliement de la protéine. Ce résultat impose une veille scientifique continue et des réévaluations périodiques.
L’importance vitale d’une détection précoce
L’amylose ATTR est une maladie insidieuse. Les dépôts amyloïdes s’accumulent de manière furtive pendant des années avant d’entraver suffisamment un organe pour déclencher des symptômes mesurables. Lorsqu’une insuffisance cardiaque ou une neuropathie sévère se manifeste, les dommages tissulaires sont souvent profonds.
« Le dépistage génétique précoce permet de devancer la formation des dépôts amyloïdes, offrant une fenêtre thérapeutique inestimable pour modifier radicalement le pronostic vital des patients. » Rapport d’étude clinique, National Institutes of Health (NIH)
C’est ici que le test génétique déploie toute sa puissance. En identifiant le risque en amont, les médecins cardiologues et neurologues initient une surveillance proactive. Des échocardiographies régulières permettent de scruter l’épaisseur des parois du cœur, tandis que des électromyogrammes évaluent la conductivité électrique des nerfs périphériques au fil du temps.
Saisir la maladie avant qu’elle ne s’emballe permet d’exploiter les avancées pharmacologiques récentes. Les thérapies modernes ne se contentent plus d’atténuer la douleur. Des molécules stabilisatrices de la transthyrétine empêchent la protéine de se disloquer, tandis que de nouvelles classes de médicaments, basées sur l’interférence ARN, agissent directement au niveau du foie pour bloquer la production même de la protéine défectueuse. Ces traitements, redoutablement efficaces s’ils sont administrés tôt, transforment une condamnation silencieuse en une pathologie chronique gérable.
Questions fréquentes
L’amylose ATTR est-elle toujours d’origine héréditaire ?
Non. Bien que la forme héréditaire (hATTR) soit liée à une mutation génétique transmissible, il existe une forme dite sauvage (wtATTR) qui survient spontanément avec l’âge. Dans ce second cas, le gène est normal, mais la protéine devient instable au fil du temps.
Un test génétique positif signifie-t-il que je vais obligatoirement tomber malade ?
Absolument pas. La génétique de l’amylose ATTR est soumise à une pénétrance incomplète. Cela signifie que vous pouvez être porteur de la mutation toute votre vie sans jamais développer les symptômes ou les dépôts amyloïdes. Cependant, un suivi médical rigoureux devient indispensable.
À quel âge les premiers symptômes de la forme héréditaire apparaissent-ils généralement ?
L’âge d’apparition varie considérablement en fonction de la mutation spécifique et des antécédents familiaux. Certaines mutations déclenchent des symptômes dès la trentaine, tandis que d’autres restent silencieuses jusqu’à l’âge de 60 ou 70 ans.
Quels sont les signes cliniques précoces qui doivent alerter un porteur de la mutation ?
Les signaux d’alarme incluent des engourdissements ou des douleurs dans les pieds et les mains (signes de neuropathie), un essoufflement inexpliqué lors d’un effort léger, des palpitations cardiaques, ou encore des troubles gastro-intestinaux récurrents. Tout symptôme inhabituel doit être signalé au médecin spécialiste en charge du suivi.